
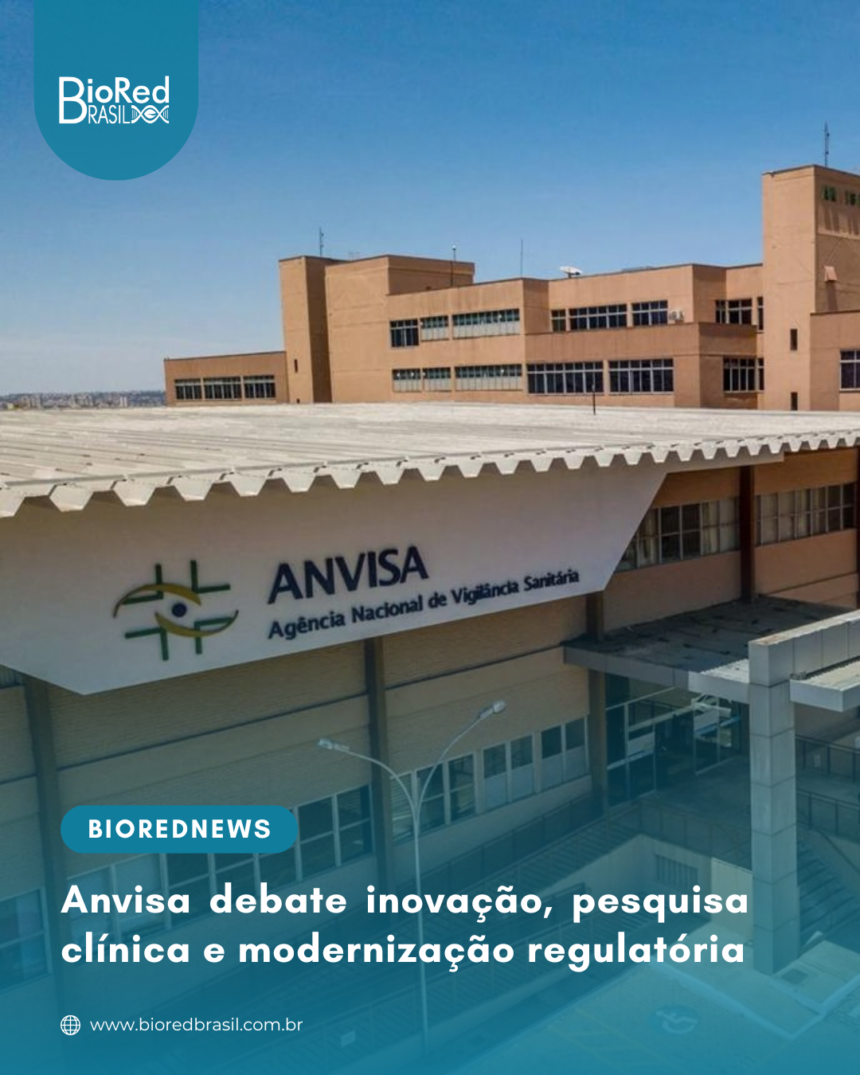
A Agência Nacional de Vigilância Sanitária (Anvisa) realizou, na ultima quarta feira, a 17ª Reunião Ordinária Pública de 2026.
A reunião da Anvisa abordou temas relacionados à inovação, pesquisa clínica, segurança sanitária e modernização regulatória, com destaque para o crescimento dos protocolos de pesquisa clínica, o uso responsável de inteligência artificial, a cooperação internacional e o reliance para tornar as análises mais eficientes, além do fortalecimento da atuação da Agência na antecipação de riscos.
Nas deliberações, foram discutidas iniciativas para o aconselhamento regulatório de medicamentos inovadores, a alteração da RDC 954/2024, a atualização das advertências sanitárias para produtos fumígenos e a modernização das regras para processamento de dispositivos médicos, com aprovação de consultas públicas de 45 e 120 dias, além da análise de pedidos de sigilo em processos regulatórios.
ANVISA
O diretor-presidente Leandro Safatle destacou a importância de uma regulação sanitária capaz de acompanhar a inovação, estimular a produção nacional e ampliar o acesso seguro a novas tecnologias. Ressaltou o crescimento de 30% na média mensal de protocolos de pesquisa clínica apresentados à Anvisa e defendeu o uso responsável da inteligência artificial para tornar os processos da Agência mais ágeis e eficientes.
Também destacou o papel estratégico do INCQS no controle da qualidade de produtos e serviços sujeitos à vigilância sanitária, além do Dia Mundial da Segurança do Paciente, celebrado em 17 de setembro, e dos 36 anos da Lei nº 8.080/1990, que organiza o SUS. Segundo Safatle, inovação, pesquisa, inteligência artificial e fortalecimento institucional devem ter como objetivo ampliar a qualidade, a segurança e a proteção da saúde da população.
Daniela Marreco destacou sua participação no DIAE Latam, na Cidade do México, que reuniu autoridades reguladoras, indústria e especialistas para discutir inovação, acesso a terapias e convergência regulatória. Ressaltou a importância da cooperação entre autoridades e do uso de instrumentos como o reliance e a inteligência artificial para otimizar análises, reduzir esforços duplicados e dar maior previsibilidade aos processos, sem comprometer o rigor regulatório. Também destacou o protagonismo da Anvisa no fórum internacional e informou a realização, em 18 de setembro, de evento sobre reliance na sede da Agência, em parceria com o Sinduspharm e a Interpharm.
Thiago Campos destacou, ao prestar contas do primeiro ano à frente da 5ª Diretoria, a adoção de um método de planejamento e de novos processos de trabalho para qualificar as decisões da área. Ressaltou a elaboração de um fluxo para construção dos votos, com leitura integral dos processos e revisão interna, além da realização de oficinas de planejamento, reuniões periódicas com as gerências e maior participação dos servidores na definição de prioridades e na construção de soluções. Também destacou a chegada de 14 novos especialistas e a adoção, sempre que possível, de processos seletivos internos para funções e cargos.
O diretor apontou, ainda, os desafios relacionados à redução do quadro de servidores e à perda de conhecimento institucional decorrente das aposentadorias. Defendeu que a atuação da Vigilância Sanitária deve ir além do registro sanitário, ampliando o acompanhamento de medicamentos, alimentos, cosméticos, dispositivos médicos e serviços após sua entrada em uso, com foco na identificação e antecipação de riscos. Nesse sentido, afirmou que a 5ª Diretoria busca promover a transição de uma atuação baseada na reação aos eventos para a antecipação dos riscos, por meio do uso de dados, integração da rede e enfrentamento da desinformação como questão de saúde pública.
Marcelo Moreira destacou, em razão do Dia Mundial da Segurança do Paciente, a importância de um ambiente regulatório voltado à prevenção de riscos e à proteção da saúde. Ressaltou que a reunião deliberaria sobre a abertura de consultas públicas para atualização das advertências sanitárias e mensagens nas embalagens de produtos fumígenos derivados do tabaco e nos expositores de pontos de venda, com o objetivo de alinhar a comunicação de risco às evidências científicas e ampliar a participação social. Também destacou a relevância do setor de saneantes, apresentando dados sobre autorizações, registros e notificações de empresas e produtos, e mencionou o Dia Mundial da Sepse, relacionando-o à prevenção de infecções e à segurança nos serviços de saúde.
Foram analisados requerimentos de sigilo dos itens 3.1.1, 3.1.2.3, 3.1.3.1 e 3.4.2.3. Os pedidos referentes aos itens 3.1.1 e 3.1.3.1 foram aprovados por unanimidade, considerando a presença de dados clínicos e informações sensíveis sobre medicamentos inovadores e produtos ainda não disponíveis no mercado. Já os pedidos de sigilo dos itens 3.1.2.3 e 3.4.2.3 foram rejeitados por unanimidade, com os diretores acompanhando os respectivos relatores.
Edital de Chamamento para seleção de desenvolvedores de medicamentos inovadores
Daniela Marreco destacou a proposta de edital de chamamento para selecionar oito projetos de medicamentos inovadores, incluindo inovações radicais e incrementais, para participação em iniciativa de aconselhamento regulatório da Anvisa voltada ao desenvolvimento de estudos clínicos confirmatórios no Brasil. Segundo a diretora, a medida busca criar uma interlocução antecipada e estruturada entre a Agência e os desenvolvedores, permitindo discutir previamente questões regulatórias, reduzir retrabalho e ampliar a clareza e a previsibilidade do processo de desenvolvimento, sem substituir as avaliações da Anvisa ou representar aprovação antecipada de protocolos ou futuros pedidos de registro.
A iniciativa integra as ações da Anvisa para fortalecer a pesquisa clínica no país, juntamente com a publicação da quarta edição do documento de perguntas e respostas e a realização de um workshop de estatística aplicada à avaliação de ensaios clínicos. Daniela ressaltou que o edital prioriza desenvolvedores nacionais e está alinhado à Nova Indústria Brasil e ao Complexo Econômico-Industrial da Saúde. Também destacou a previsão de que o desenho clínico discutido e avaliado pelas áreas competentes tenha caráter vinculante, evitando sua rediscussão durante a análise do registro. O edital poderá ainda funcionar como projeto-piloto para futuras iniciativas, conforme os resultados obtidos.
Marcelo Moreira parabenizou a Coordenação de Pesquisa Clínica e a Gerência-Geral de Medicamentos pela iniciativa de aconselhamento regulatório para desenvolvedores de medicamentos inovadores. Destacou que a medida pode fortalecer a pesquisa clínica e a inovação em saúde ao promover uma interlocução antecipada entre a Anvisa e o setor, permitindo maior previsibilidade regulatória, antecipação de desafios e aprimoramento dos processos de desenvolvimento e submissão. Ressaltou ainda que a iniciativa contribui para o fortalecimento do ecossistema nacional de inovação em saúde e para a conciliação entre inovação e proteção da saúde, mencionando também o edital para dispositivos médicos inovadores, que recebeu 272 propostas.
Thiago Campos parabenizou a iniciativa de aconselhamento regulatório e destacou a importância de criar novos mecanismos para tornar os processos de análise mais ágeis, sem perder o rigor técnico e a priorização. Ressaltou que a medida contribui para ampliar a capacidade da Anvisa de acompanhar pesquisas clínicas e apoiar desenvolvedores, resultando em processos mais fluidos e qualificados e maior acesso da população a produtos inovadores. Também reconheceu o conjunto de iniciativas apresentadas pela Diretoria para aperfeiçoar os processos de trabalho e fortalecer o cumprimento da missão institucional.
Leandro Safatle parabenizou Daniela Marreco e a equipe responsável pela iniciativa de aconselhamento regulatório precoce, destacando a importância do avanço dessa estratégia para a Anvisa. Ressaltou que a medida, somada às ações voltadas a dispositivos médicos, aproxima a Agência das melhores práticas globais e fortalece a cooperação entre inovação e gestão de riscos sanitários.
Procedimento simplificado para registro e pós-registro de medicamentos
Daniela Marreco destacou a proposta de abertura de processo administrativo de regulação e alteração da RDC 954/2024, que estabelece procedimentos simplificados para registro, pós-registro e renovação de medicamentos. A iniciativa decorre de situações identificadas na aplicação da norma envolvendo medicamentos clones cujos vínculos com os respectivos medicamentos matriz foram constituídos sob a RDC 31/2014. Segundo a diretora, existem 831 registros de medicamentos clones vinculados a matrizes de empresas pertencentes a grupos econômicos distintos, o que gerou a necessidade de estabelecer tratamento específico para esses registros anteriores à RDC 954.
A proposta busca preservar os vínculos regularmente constituídos sob a regulamentação anterior em determinadas transferências de titularidade, evitando o cancelamento de registros já avaliados e disponibilizados no mercado por questões exclusivamente burocráticas, além de reduzir insegurança jurídica, litigiosidade e retrabalho para a Anvisa. Daniela ressaltou que a alteração é pontual e não modifica as regras para novos registros ou novas vinculações, que continuarão submetidos integralmente à RDC 954. A minuta também prevê tratamento específico para transferências entre empresas de grupos econômicos distintos, considerando a necessidade de garantir a continuidade e a rastreabilidade das responsabilidades sanitárias relacionadas aos medicamentos clones.
A diretora informou ainda que a proposta foi discutida com representantes do setor produtivo, cujas contribuições foram analisadas pela área técnica. Entre as sugestões não incorporadas estavam a possibilidade de avaliação simultânea das petições de medicamentos matriz e clone e mudanças nas exigências para renovação de registros. Daniela votou pela aprovação da abertura do processo administrativo de regulação, com dispensa de AIR e consulta pública, e da minuta de RDC que altera a RDC 954/2024.
Marcelo Moreira destacou a proposta de alteração da RDC 954/2024, ressaltando que o ajuste busca conferir maior clareza e segurança regulatória aos medicamentos registrados pelo procedimento simplificado, os chamados “clones”. Segundo o diretor, a medida reconhece a manutenção de registros já concedidos e disciplina os efeitos das transferências de titularidade envolvendo medicamentos vinculados a processos matriz, contribuindo para maior previsibilidade e redução de incertezas para empresas, administração e pacientes. Marcelo também ressaltou a manutenção da responsabilidade dos detentores dos registros pela qualidade, segurança e eficácia dos produtos e acompanhou integralmente o voto da relatora, Daniela Marreco.
Thiago Campos considerou que a proposta, embora pontual, enfrenta uma questão relevante de segurança jurídica na transição entre regimes regulatórios. Destacou que a alteração não reconhece ilegalidade na RDC 954/2024, mas busca corrigir uma lacuna identificada durante sua implementação, especialmente em relação aos 831 registros de clones vinculados a medicamentos matriz sob a RDC 31/2014. Para o diretor, a solução deve preservar situações regularmente constituídas no regime anterior, sem transformar a regra de transição em autorização permanente para novas transferências comerciais entre grupos econômicos distintos. Thiago ressaltou ainda a necessidade de diferenciar reorganizações societárias de operações comerciais, manter as responsabilidades sanitárias dos sucessores e deixar claro, na redação final, o alcance das regras sobre transferência dos processos matriz e dos registros de clones. Ao final, acompanhou integralmente o voto da relatora, com as considerações apresentadas.
Leandro Safatle destacou o esforço para tornar mais clara a aplicação da RDC 954/2024. Ressaltou que a proposta busca esclarecer o tratamento dos registros de medicamentos clones concedidos sob a regulamentação anterior e posteriormente envolvidos em transferências de titularidade entre grupos econômicos distintos. Acompanhou o voto da relatora e aprovou a abertura do processo administrativo de regulação, declarando aprovado por unanimidade o item 2.2 da pauta.
Produtos Fumígenos derivados do Tabaco
Associação Brasileira da Indústria do Fumo
Edmilson Alves, representante da Associação Brasileira da Indústria do Fumo (Abifumo), manifestou preocupação com os itens 2.4 e 2.5, que tratam da revisão das advertências sanitárias para produtos fumígenos derivados do tabaco. Solicitou que a Anvisa disponibilize previamente a minuta completa da instrução normativa, os arquivos das novas advertências, o manual de implementação e demais materiais técnicos, a fim de garantir transparência, previsibilidade e participação adequada durante a consulta pública.
O representante também defendeu que os materiais técnicos sejam publicados simultaneamente à instrução normativa, evitando dificuldades operacionais na adaptação de embalagens e equipamentos. Pediu ainda que as advertências considerem as características dos diferentes produtos derivados do tabaco e que a Anvisa avalie a proporcionalidade da medida, considerando os custos de adequação das linhas produtivas, embalagens e processos industriais em relação ao ganho sanitário esperado.
Anvisa
Stefania Piras, representante da Gerência-Geral de Registro e Fiscalização de Produtos Fumígenos, derivados ou não do Tabaco (GGTAB), apresentou as propostas de atualização das advertências sanitárias para embalagens e expositores de produtos fumígenos derivados do tabaco, previstas nas RDCs 838 e 840/2023. Explicou que as novas imagens e mensagens têm o objetivo de manter a efetividade das advertências, com destaque para temas ainda não abordados no Brasil, como câncer de pescoço, língua e mama, além de impotência e aborto. Para as embalagens, também foi proposta a mensagem “fumar, mata”, acompanhada de pictograma e alerta sobre o produto tóxico, além de mensagem sobre a proibição da venda a menores de 18 anos.
Para os expositores e mostruários, foi apresentada uma advertência relacionada aos danos à boca e aos dentes, acompanhada das mensagens sobre a proibição da venda a menores de 18 anos e os riscos associados ao consumo. Stefania ressaltou que as propostas alteram apenas as Instruções Normativas nº 331 e nº 332, de 2024, mantendo as regras estabelecidas nas RDCs. Ao final, informou que está previsto prazo de 45 dias para a consulta pública.
Marcelo Moreira destacou a relevância da atualização das advertências sanitárias para embalagens, expositores e mostruários de produtos fumígenos derivados do tabaco, ressaltando que as medidas integram a política de controle do tabagismo e devem ser periodicamente revisadas para manter a efetividade da comunicação dos riscos à população. O diretor explicou que as propostas revisam as Instruções Normativas nº 331 e 332/2024 e incluem novas imagens e mensagens, com previsão de consulta pública por 45 dias. Segundo Marcelo, as advertências contribuem para comunicar os riscos associados ao tabagismo, prevenir a iniciação, estimular a cessação e reduzir a percepção de que determinados produtos seriam menos nocivos.
Ao final, Marcelo votou pela abertura dos processos administrativos de regulação, com dispensa de Análise de Impacto Regulatório (AIR), e pela realização das consultas públicas, por 45 dias, para as propostas de novas instruções normativas que substituirão as normas atualmente vigentes.
Thiago Campos destacou a importância da política brasileira de controle do tabaco e da atuação da Anvisa, ressaltando que as advertências sanitárias devem não apenas comunicar os riscos do tabagismo, mas também orientar a população sobre a possibilidade de buscar tratamento gratuito pelo SUS. Defendeu que a consulta pública avalie a efetividade das imagens e mensagens na comunicação dos riscos para diferentes públicos e ressaltou a importância da articulação com o Ministério da Saúde para garantir coerência entre a atuação regulatória da Anvisa e a política nacional de controle do tabaco. Ao final, acompanhou integralmente o voto pela consulta pública por 45 dias.
Daniela Marreco ressaltou a importância da consulta pública para garantir a participação de setores regulados, especialistas, órgãos governamentais e sociedade civil, defendendo ampla divulgação para estimular contribuições qualificadas. Destacou ainda a necessidade de avaliar os impactos, a sustentabilidade e as dificuldades de implementação das medidas propostas. Daniela também enfatizou que a revisão periódica das advertências é fundamental para preservar a efetividade da comunicação de risco, por meio do chamado efeito novidade, e defendeu maior previsibilidade nas atualizações, mantendo a participação social. Ao final, acompanhou integralmente o voto do relator.
Leandro Safatle destacou que as propostas dão continuidade à política de proteção da saúde, em alinhamento com a legislação nacional e a Convenção-Quadro para o Controle do Tabaco, por meio da atualização das advertências sanitárias em embalagens, expositores e mostruários. Ressaltou a importância da revisão periódica para manter a efetividade da comunicação dos riscos associados ao consumo de produtos fumígenos e acompanhou o voto do relator pela abertura dos processos regulatórios e realização das consultas públicas por 45 dias. Ao final, declarou os itens 2.4 e 2.5 aprovados por unanimidade.
Processamento e regularização de dispositivos médicos
João Henrique Campos Souza, gerente de Regulamentação e Controle Sanitário em Serviços de Saúde da GGTES, destacou que as quatro propostas apresentadas são resultado de um processo regulatório iniciado em 2014, com participação de diferentes áreas da Anvisa, vigilâncias sanitárias, entidades profissionais e acadêmicas, serviços de saúde e setor regulado. Segundo ele, a revisão busca superar limitações e fragmentações do marco vigente, que geram divergências sobre rotulagem, instruções de uso, reprocessamento, validação, rastreabilidade e responsabilidades dos agentes envolvidos.
As propostas estabelecem regras complementares sobre o enquadramento de dispositivos médicos como de uso único ou reutilizáveis, boas práticas de processamento, requisitos para empresas processadoras e critérios técnicos de validação. João ressaltou que o conjunto amplia a abrangência regulatória, fortalece a qualidade, a rastreabilidade e a definição de responsabilidades, mas não pretende solucionar questões de infraestrutura, financiamento e capacidade operacional. Também destacou que a implementação deverá ser gradual e participativa e informou a previsão de instrumentos de inspeção, articulação com o SNVS e criação de uma Câmara Técnica de Processamento de Dispositivos Médicos. Ao final, apresentou as quatro propostas para abertura das respectivas consultas públicas.
Leandro Safatle destacou a relevância da atualização do marco regulatório sobre o processamento e reprocessamento de dispositivos médicos, considerando os avanços tecnológicos e os desafios relacionados à segurança do paciente, qualidade, rastreabilidade e controle de riscos. Ressaltou que o processo regulatório, iniciado em 2014, passou por sucessivas análises técnicas, consultas públicas, participação de diferentes setores e atualização do benchmark internacional, resultando em uma proposta mais integrada. Destacou ainda a importância de superar a fragmentação das regras atuais e estabelecer critérios mais claros e uniformes para os diferentes agentes envolvidos no processamento de dispositivos médicos.
O diretor-presidente destacou que as propostas organizam a regulamentação em quatro eixos: dispositivos médicos, serviços de saúde, empresas processadoras e validação dos processos, com regras para classificação de produtos de uso único ou reutilizáveis, boas práticas, rastreabilidade, gestão da qualidade e tecnovigilância. Ressaltou que a nova regulamentação busca definir responsabilidades de fabricantes, detentores de regularização, serviços de saúde e empresas processadoras, além de fortalecer a atuação integrada do Sistema Nacional de Vigilância Sanitária. Ao final, votou pela aprovação do relatório de Análise de Impacto Regulatório e pela abertura de consultas públicas, pelo prazo de 120 dias, para as quatro propostas de resoluções.
Marcelo Moreira destacou a complexidade e a longa trajetória regulatória da matéria, defendendo a continuidade de sua relatoria. Ressaltou que o processamento de dispositivos médicos está diretamente relacionado à segurança do paciente e que as propostas avançam na definição de responsabilidades, qualidade, rastreabilidade e segurança dos processos.
Thiago Campos ressaltou o amadurecimento da proposta ao longo dos anos e a necessidade de estabelecer regras mais claras para o processamento de dispositivos, inclusive os classificados como de uso único. Destacou a importância da tecnovigilância e sugeriu, para discussão futura, a revisão da lógica regulatória sobre reutilização, condicionada à produção de evidências e à articulação internacional. Acompanhou o voto apresentado.
Daniela Marreco destacou a relevância da atualização regulatória para a segurança do paciente, prevenção de infecções e qualidade dos serviços de saúde. Ressaltou o amadurecimento das propostas e a integração entre dispositivos, serviços de saúde, empresas processadoras e validação, além da importância das consultas públicas para avaliar impactos e desafios de implementação. Acompanhou integralmente o voto.
O diretor-presidente declarou aprovado, por unanimidade, o item 2.8 da pauta, com prazo de 120 dias para manifestação da sociedade.
Ao final da sessão pública, foi informado que os demais itens serão julgados por circuito deliberativo, com publicação dos extratos e votos no portal da Anvisa, exceto aqueles que tiverem sigilo aprovado. O prazo para votação será de cinco dias úteis.
Fonte: Assessoria de Imprensa.
Descubra mais sobre Biored Brasil
Assine para receber nossas notícias mais recentes por e-mail.